











近日,首都医科大学附属北京妇产医院阴赪宏教授团队在生物学Q1区期刊《FREE RADICAL BIOLOGY AND MEDICINE》发表题为“SESN2 suppresses ferroptosis in polycystic ovary syndrome by maintaining PRDX6 K209 lactylation”的论文。该研究首次提出“SESN2-PRDX6乳酰化修饰”这一全新的调控轴,并阐明其通过促进PRDX6表达调控卵巢功能的分子机制。
多囊卵巢综合征(PCOS)影响着全球8-10%的育龄女性,是导致排卵障碍性不孕的首要原因。近日,一项发表于《Free Radical Biology and Medicine》的研究揭示了一条全新的“SESN2-PRDX6乳酰化”信号轴,它像一位“隐形守护者”,通过一种名为“乳酰化”的蛋白质修饰,抑制卵巢颗粒细胞的铁死亡,从而保护卵巢功能。这一发现为PCOS的治疗开辟了极具潜力的新方向。
PCOS中的新“致命”开关:铁死亡与SESN2的保护作用
铁死亡是一种铁依赖性的、以脂质过氧化为特征的程序性细胞死亡方式,近年来被证实是导致PCOS患者卵泡发育障碍和排卵异常的关键推手。该研究发现,在PCOS模型小鼠和细胞中,铁死亡被显著激活。而一种名为Sestrin 2(SESN2)的应激诱导代谢调节因子,在其中扮演了关键的“刹车”角色。
研究团队通过构建两种独立的PCOS小鼠模型(脱氢表雄酮DHEA诱导模型和来曲唑诱导的胰岛素抵抗PCOS模型)以及人颗粒细胞系(KGN)模型,系统地验证了这一结论。在DHEA处理的人KGN颗粒细胞中,细胞活力下降,而SESN2的表达水平却代偿性上升(图1B-D)。然而,当使用小干扰RNA敲低SESN2的表达后,情况急剧恶化:与单纯DHEA处理组相比,细胞活力进一步降低(图1G),表明内源性SESN2对于维持颗粒细胞在应激状态下的存活至关重要。
进一步的机制研究显示,SESN2的缺失会加剧氧化应激和铁死亡。具体表现为:DHEA处理已能引起线粒体活性氧水平升高,而SESN2敲低后,线粒体超氧化物水平进一步飙升。同时,细胞内的抗氧化“金标准”——谷胱甘肽含量和超氧化物歧化酶活性也出现紊乱。值得注意的是,DHEA处理虽然升高了谷胱甘肽水平(可能是一种代偿性反应),但SESN2敲低后,这一升高效应被消除,且超氧化物歧化酶活性进一步下降(图1H-I)。脂质过氧化探针C11-BODIPY染色直接显示,SESN2缺失后,代表脂质氧化的绿色荧光强度显著增加(图1L)。这些变化均可被铁死亡特异性抑制剂Ferrostatin-1或铁螯合剂地拉罗司部分逆转。
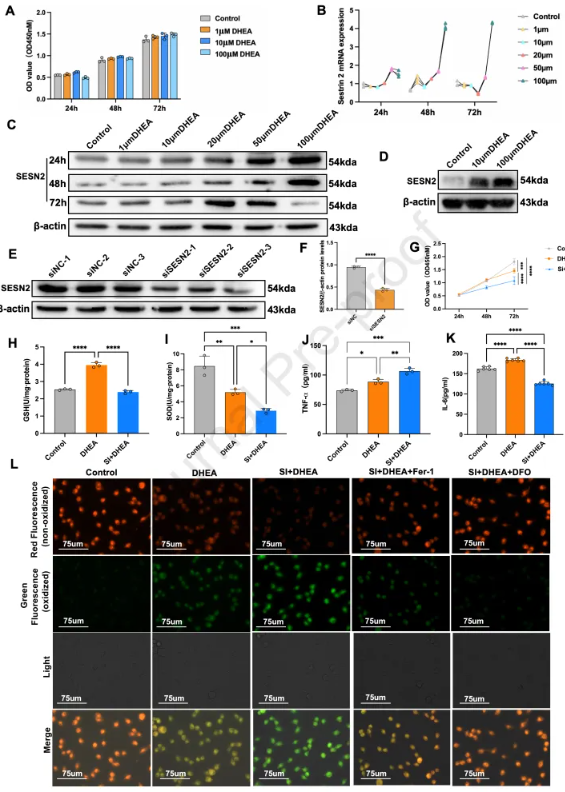
图1
关键机制:SESN2如何维持PRDX6的K209乳酰化
那么,SESN2是通过什么“分子开关”来发挥保护作用的呢?答案藏在一项精妙的蛋白质翻译后修饰——赖氨酸乳酰化上。
研究人员对正常和SESN2敲低的KGN细胞进行了乳酰化修饰组学分析。结果令人震惊:SESN2缺失导致细胞整体乳酰化水平大幅下降,具体表现为988种蛋白质上的2108个乳酰化位点显著下调,而仅有106种蛋白质上的145个位点上调(图3B)。在众多差异修饰蛋白中,一个名为Peroxiredoxin 6(PRDX6)的抗氧化酶引起了团队的注意。PRDX6是细胞内关键的磷脂氢过氧化物还原酶,其第209位的赖氨酸乳酰化在SESN2缺失后显著减少(图3D)。
进一步的免疫共沉淀实验证实,PRDX6与铁死亡的核心抑制蛋白——谷胱甘肽过氧化物酶4存在直接的物理相互作用(图3H)。更重要的是,SESN2的缺失显著降低了PRDX6整体的乳酰化水平(图3I-J),这为后续功能丧失提供了分子基础。
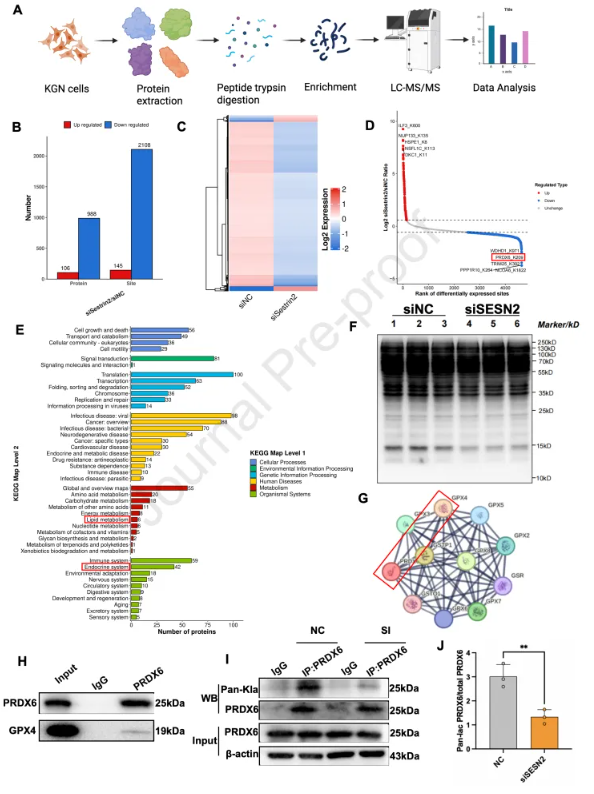
图3
临床前验证:SESN2缺失加剧PCOS小鼠卵巢功能障碍
为了验证这一机制在体内的真实性,研究团队构建了SESN2基因敲除小鼠,并分别在DHEA和来曲唑诱导的PCOS模型中进行验证。
在DHEA诱导的PCOS模型中,与普通PCOS小鼠相比,SESN2基因敲除的PCOS小鼠病情显著加重。其动情周期完全紊乱,卵巢组织中囊状卵泡数量显著增多,而代表排卵的黄体数量则进一步减少(图5C-G)。血清激素检测也印证了这一表型:SESN2敲除PCOS小鼠的睾酮水平在已升高的基础上进一步飙升,达到所有组别中的最高值(图5H),而卵泡刺激素水平则降得更低(图5J)。
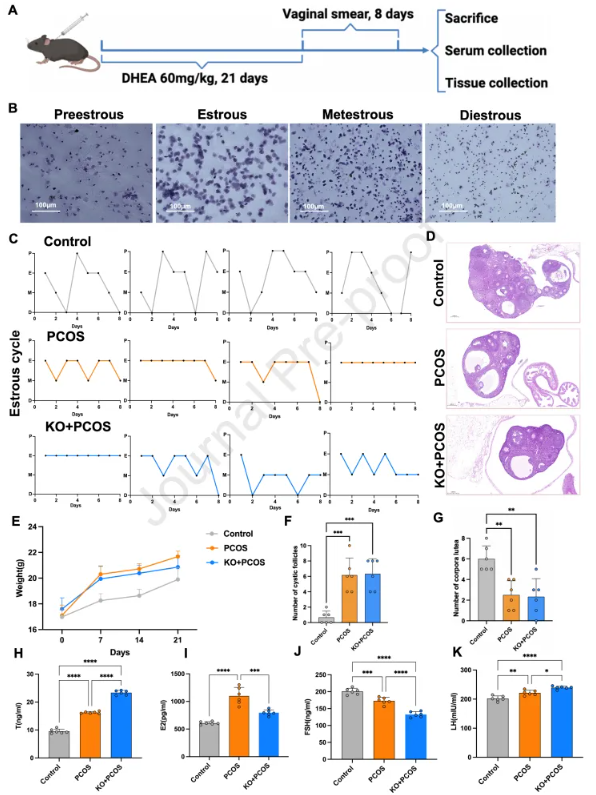
图5
在组织层面,SESN2缺失的PCOS卵巢组织中,代表脂质过氧化的标志物4-羟基壬烯醛染色和代表铁沉积的普鲁士蓝染色均显著增强(图6A-B)。同时,铁死亡的关键蛋白表达也发生相应改变:抑制因子GPX4和FTH1进一步降低,而促进因子ACSL4和COX2则进一步升高(图6C)。在来曲唑诱导的胰岛素抵抗PCOS模型中,研究团队观察到了高度一致的结果,SESN2的缺失同样加剧了糖耐量异常、激素紊乱和卵巢的铁死亡损伤(图7-8)。值得注意的是,在这两种体内模型中,SESN2的敲除均伴随着PRDX6蛋白表达的显著下降(图6E, 图8E)。
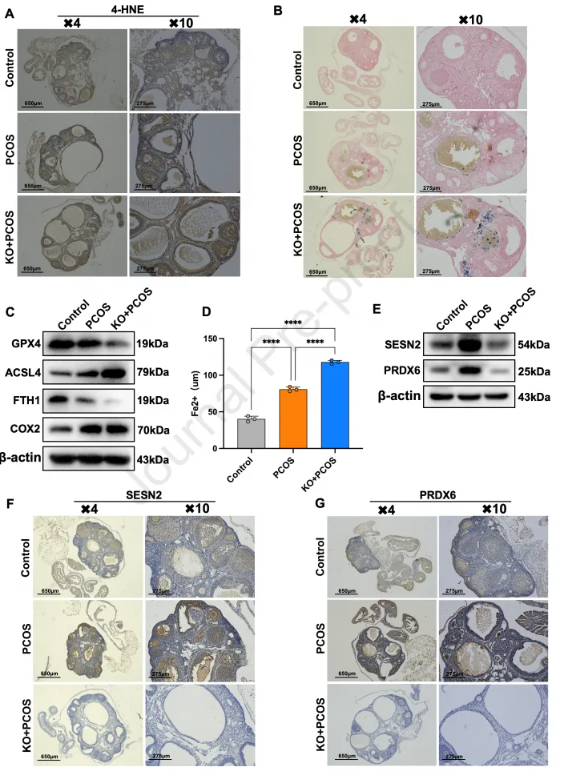
图6
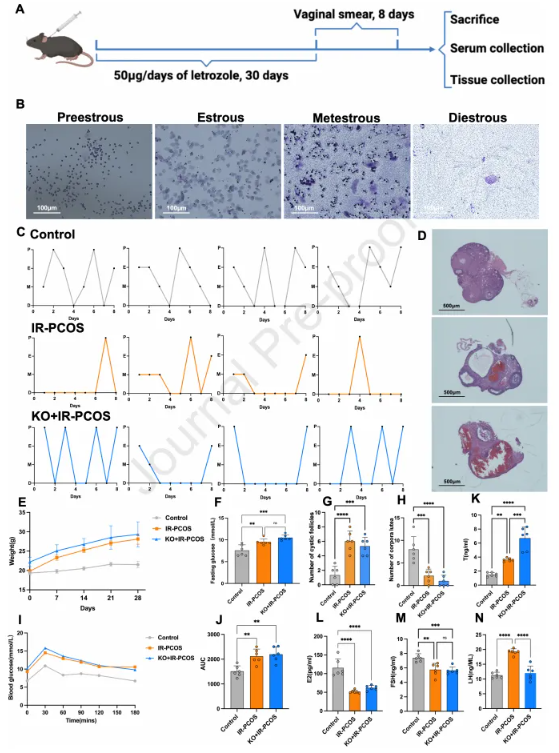
图7
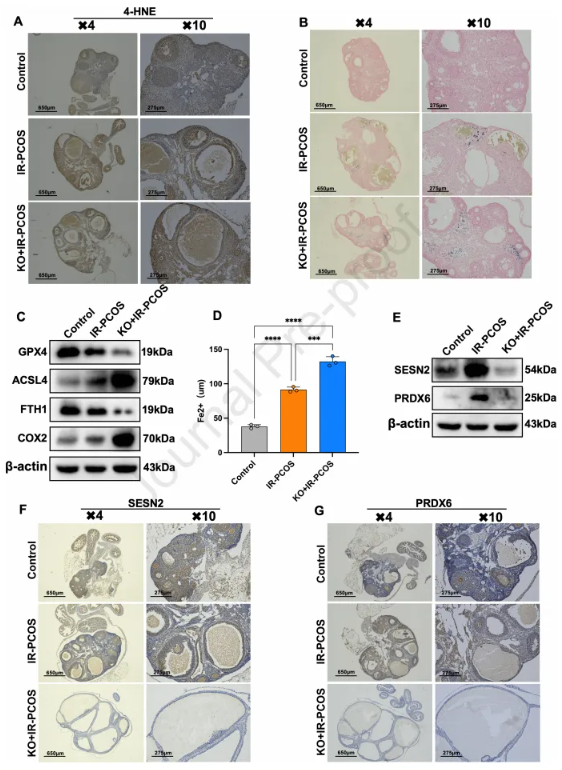
图8
PRDX6 K209乳酰化是抗铁死亡的关键“钥匙”
为了最终锁定PRDX6 K209乳酰化的功能,研究团队进行了精妙的“回补”实验。他们在SESN2敲低并给予DHEA处理的细胞中,分别转入了正常的PRDX6(野生型)和模拟非乳酰化的K209R突变体(将赖氨酸突变为精氨酸,无法发生乳酰化)。
结果清晰地表明,PRDX6的K209位点是其发挥保护作用的“命门”。回补野生型PRDX6能够显著恢复PRDX6与GPX4之间的相互作用(图4B),并有效逆转由SESN2缺失引起的谷胱甘肽和超氧化物歧化酶水平下降(图4E-F)。同时,脂质过氧化(图4G-H)和细胞死亡(图4I-J)也得到了显著抑制。
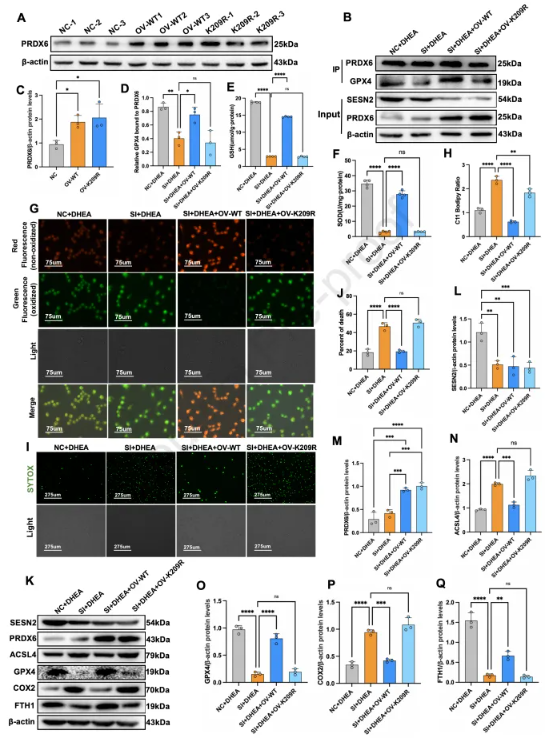
图4
然而,回补K209R突变体则几乎完全丧失了上述保护效果。它无法有效恢复PRDX6与GPX4的结合,也无法有效抑制脂质过氧化和细胞铁死亡。这一结果无可辩驳地证明,PRDX6第209位赖氨酸的乳酰化修饰,是其发挥抗氧化、抗铁死亡功能的关键。
这项研究首次揭示了PCOS中一条全新的保护性信号通路:在雄激素升高等应激条件下,SESN2作为一个应激诱导因子,通过维持PRDX6蛋白K209位的乳酰化修饰,稳定了PRDX6与GPX4的相互作用,从而构成了一个强大的抗氧化防御网络,抑制颗粒细胞的铁死亡,保护卵巢功能。当SESN2功能缺失或PRDX6的K209乳酰化受阻时,这一防线崩溃,导致氧化损伤和铁死亡加剧,最终促成PCOS的卵泡发育障碍。
研究图形摘要清晰总结了这一机制:DHEA等雄激素刺激诱导氧化和铁死亡应激,同时触发SESN2的代偿性升高。SESN2作为一个适应性保护因子,帮助维持PRDX6的乳酰化及PRDX6-GPX4抗氧化轴。然而,这种内源性反应不足以完全抵消损伤,而SESN2的缺失将进一步损害这一保护通路,从而加剧脂质过氧化和铁死亡。
研究阐明了蛋白质乳酰化修饰在生殖内分泌疾病中的重要作用,同时,指出SESN2和PRDX6的K209乳酰化位点可能成为PCOS治疗的潜在新靶点。未来,通过药物或基因手段上调SESN2表达,或直接模拟PRDX6的K209乳酰化,或许能成为对抗PCOS患者卵巢功能衰退的有效策略。当然,研究者也指出,目前尚缺乏对体内PRDX6 K209乳酰化的直接验证,以及其精确的生化后果仍需深入探索,但这一发现无疑为PCOS的治疗点亮了一盏新的明灯。
内容来源:Ying-ying Li, Ning Xu, Xiao-yi Gu, Bo Yu, Ying-yi Luan, Cheng-hong Yin, SESN2 suppresses ferroptosis in polycystic ovary syndrome by maintaining PRDX6 K209 lactylation, Free Radical Biology and Medicine, Volume 251,2026, Pages 75-90, ISSN 0891-5849.
责编:今路广